

Entender la salud neurológica puede parecer complejo, pero conocer las afecciones profundas resulta vital para detectarlas a tiempo. Entre los diagnósticos más serios encontramos la esclerosis lateral amiotrófica, un padecimiento neurológico que transforma de forma progresiva el control del movimiento muscular. Aunque suele confundirse con la esclerosis múltiple, sus mecanismos de acción en el organismo son completamente diferentes.
Comprender cómo evoluciona la enfermedad de ELA ayuda a reaccionar adecuadamente ante sus señales. A lo largo de esta lectura, desglosaremos cuáles son los síntomas del ELA principales para identificar los cambios corporales. Igualmente, abordaremos las opciones que existen hoy en día para respaldar la calidad de vida de cada paciente con ELA.
¿Qué es la esclerosis lateral amiotrófica y cómo afecta al cuerpo?
La esclerosis lateral amiotrófica es una patología neurodegenerativa que destruye gradualmente las neuronas motoras. Dichas células nerviosas conectan el cerebro con los músculos voluntarios de todo el cuerpo. Con el tiempo, la enfermedad de ELA interrumpe este canal comunicativo básico.
Según un estudio publicado por la National Library of Medicine, cerca del 80 % de las motoneuronas activas se pierden antes de manifestar un fallo. Por consiguiente, el cerebro pierde la capacidad de enviar señales efectivas hacia las extremidades.
A medida que avanza la pérdida neuronal, los músculos pierden masa, fuerza y firmeza muscular. De esta manera, el organismo experimenta una parálisis gradual que afecta la movilidad, el habla y la capacidad de comer de manera independiente.
¿A qué partes del sistema nervioso ataca la esclerosis lateral amiotrófica?
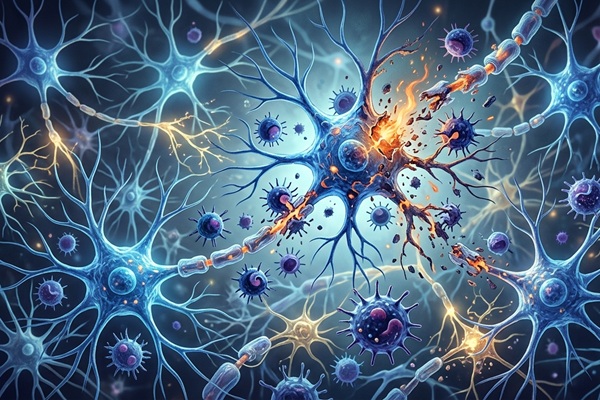
El proceso degenerativo ataca directamente la corteza cerebral, el tronco del encéfalo y la médula espinal. En estas estructuras se encuentran situadas las neuronas motoras superiores e inferiores. La interrupción de sus canales de comunicación bloquea de forma irreversible la llegada de impulsos eléctricos hacia los músculos.
El fallo en las neuronas superiores genera hiperreflexia y rigidez muscular generalizada. Por su parte, el deterioro de las neuronas inferiores causa atrofia acelerada y contracciones involuntarias. Esta pérdida de funcionalidad neurológica condiciona por completo el día a día de cada paciente con ELA en su entorno.
A diferencia de otras enfermedades silenciosas, los primeros indicios neurológicos se manifiestan de forma muy leve. A menudo, las personas confunden la torpeza física inicial con simple agotamiento acumulado. Sin embargo, evaluar los síntomas del ELA oportunamente ayuda a realizar intervenciones asistenciales de manera anticipada.
Principales síntomas del ELA: señales tempranas y progresión
Reconocer las manifestaciones clínicas resulta fundamental para coordinar la atención médica adecuada. Aunque la progresión varía en cada persona, existen señales características en las etapas tempranas y avanzadas. A continuación, desglosaremos minuciosamente cómo inician y cómo evolucionan estas complicaciones musculares a lo largo del tiempo:
Síntomas del ELA iniciales más comunes
En sus fases iniciales, las primeras alteraciones del movimiento suelen ser muy sutiles y localizadas. Reconocer precozmente los síntomas del ELA facilita la consulta con el neurólogo. Un paciente con ELA suele percibir pequeños cambios motores antes de experimentar debilidad muscular severa en su cuerpo:
1- Debilidad en las extremidades: Aproximadamente el 60 % de los afectados nota falta de fuerza al sujetar objetos sencillos. Además, suelen ocurrir caídas frecuentes debido a tropezones involuntarios durante caminatas cotidianas.
2- Fasciculaciones y espasmos: Es habitual sentir pequeños tirones involuntarios debajo de la piel. Estas contracciones ocurren principalmente en brazos, hombros o lengua, manifestando la sobreexcitación de los nervios afectados.
3- Dificultad en la articulación del habla: La disartria provoca un ligero arrastre al pronunciar palabras comunes. Los músculos bulbares pierden agilidad para coordinar la fonación de forma clara.
4- Calambres y rigidez muscular: Surgen dolorosas contracciones musculares en piernas, muslos o manos. Esta rigidez progresiva limita la flexibilidad articular propia de la enfermedad de ELA.
5- Agotamiento físico inusual: La fatiga constante aparece tras realizar tareas sencillas diarias. La masa muscular agotada requiere el doble de esfuerzo para responder adecuadamente a las órdenes cerebrales.
Desarrollo y progresión de la enfermedad de ELA
Con el avance del tiempo, el deterioro muscular se extiende hacia otras regiones corporales. La enfermedad de ELA progresa de forma variable en cada individuo. No obstante, el paciente con ELA experimenta desafíos crecientes que requieren soporte técnico y asistencial constante:
1- Atrofia muscular generalizada: Los músculos pierden volumen gradualmente por falta de estimulación nerviosa. Esta pérdida de masa complica actividades autónomas como levantarse, vestirse o peinarse.
2- Problemas de deglución: La disfagia dificulta tragar alimentos sólidos y líquidos de manera segura. Aumenta el riesgo de atragantamientos, requiriendo adaptar la consistencia de los platos ingeridos.
3- Compromiso de la función respiratoria: La debilidad en el diafragma disminuye la capacidad pulmonar efectiva. La persona necesita ventilación mecánica no invasiva para dormir adecuadamente por las noches.
4- Pérdida paulatina de movilidad: La parálisis se propaga lentamente desde las extremidades hacia el torso. El movimiento voluntario disminuye, haciendo imprescindible la ayuda de sillas de ruedas adaptadas.
5- Cambios en la comunicación verbal: Al intensificarse los síntomas del ELA, la voz se vuelve imperceptible. Se incorporan tableros de comunicación o sintetizadores vocales para mantener el contacto social.
Causas y factores de riesgo de la esclerosis lateral amiotrófica
El origen exacto de la esclerosis lateral amiotrófica continúa siendo objeto de intensas investigaciones científicas. La ciencia ha identificado diversas combinaciones genéticas y ambientales. Estos factores influyen directamente en la vulnerabilidad ante la enfermedad de ELA en la población adulta:
1- Mutaciones genéticas: En el 10 % de los casos familiares, existen alteraciones en genes como C9orf72 o SOD1. Estas mutaciones hereditarias provocan la acumulación tóxica de proteínas en las neuronas motoras.
2- Estrés oxidativo y toxicidad por glutamato: El exceso de glutamato alrededor de las células nerviosas genera toxicidad celular. Este desequilibrio químico acelera la muerte neuronal prematura en el paciente con ELA.
3- Edad y sexo: Su aparición es más frecuente entre los 55 y 75 años. Además, los estudios señalan una ligera predisposición mayor en hombres respecto a las mujeres.
4- Factores ambientales: La exposición prolongada a metales pesados o pesticidas agrícolas incrementa el riesgo. También, se investiga el impacto de traumatismos craneales repetidos en ciertos deportistas.
5- Tabaquismo activo: El consumo de cigarrillo representa uno de los factores ambientales modificables más consolidados. Fumar duplica las probabilidades de desarrollar la condición en personas genéticamente susceptibles.
Tabla comparativa: diferencias entre la esclerosis lateral amiotrófica y otras afecciones similares
Diferenciar las patologías neurodegenerativas resulta crucial para pautar un tratamiento oportuno. Aunque diversas condiciones comparten debilidad muscular o fatiga, sus mecanismos subyacentes varían notablemente. A continuación, presentamos una tabla con información clínica para distinguir esta enfermedad de otros trastornos neurológicos:
| Afección | Causa principal | Músculos y sistemas afectados | Progresión y pronóstico | Síntoma principal |
| Esclerosis lateral amiotrófica (ELA) | Degeneración progresiva de neuronas motoras. | Músculos voluntarios, deglución y respiración. | Rápida y continua (supervivencia media de 3 a 5 años). | Atrofia muscular asimétrica con fasciculaciones. |
| Esclerosis múltiple (EM) | Daño autoinmune a la vaina de mielina en el SNC. | Sistema nervioso central, visión y sensibilidad. | Por brotes con remisiones o progresiva lenta. | Alteraciones sensitivas, neuritis óptica y entumecimiento. |
| Miastenia gravis | Anticuerpos que bloquean receptores en la unión neuromuscular. | Músculos oculares, faciales y extremidades. | Fluctuante (empeora con la actividad física). | Caída de párpados (ptosis) y fatiga muscular variable. |
| Atrofia muscular espinal (AME) | Pérdida del gen SMN1 que afecta neuronas espinales. | Músculos proximales y tronco corporal. | Variable según el tipo (desde infantil grave a adulta leve). | Debilidad muscular simétrica predominante en piernas. |
Diagnóstico y cuidados integrales para el paciente con ELA
Confirmar la presencia de la esclerosis lateral amiotrófica requiere descartar otras patologías mediante pruebas especializadas. Tras el diagnóstico, establecer un plan multidisciplinario es fundamental. Un paciente con ELA necesita atención médica, neurológica y física constante para mantener su bienestar:
1- Electromiografía y estudios de conducción: Miden la actividad eléctrica de los músculos en reposo y contracción. Esta prueba confirma la denervación muscular característica de la enfermedad de ELA.
2- Resonancia magnética neurológica: Permite descartar lesiones cerebrales o compresiones en la médula espinal. Ayuda a confirmar que las fallas motoras provienen de la muerte neuronal degenerativa.
3- Fisioterapia y terapia ocupacional: Preservan la movilidad articular y previenen rigideces dolorosas. Adaptan el hogar con rampas y herramientas que facilitan la autonomía funcional diaria.
4- Soporte nutricional adaptado: Garantiza una ingesta calórica adecuada mediante dietas de textura modificada. En etapas avanzadas, se utiliza una sonda de gastrostomía endoscópica percutánea.
5- Acompañamiento psicológico familiar: La contención emocional ayuda a afrontar el impacto del diagnóstico. Asistir a la familia reduce el estrés acumulado durante la progresión de la condición.
Fármacos autorizados para ralentizar la esclerosis lateral amiotrófica
Aunque no existe una cura definitiva para la esclerosis lateral amiotrófica, existen fármacos aprobados por agencias internacionales. Estas medicaciones buscan ralentizar la progresión clínica de la afección. El tratamiento farmacológico temprano ofrece esperanza al paciente con ELA para conservar su funcionalidad corporal:
1- Riluzol: Fármaco oral pionero que reduce los niveles de glutamato en el cerebro. Modera la excitotoxicidad neuronal, prolongando la supervivencia del paciente en varios meses.
2- Edaravona: Administrada por vía intravenosa u oral, actúa como un potente antioxidante. Mitiga el estrés oxidativo celular, frenando la pérdida de capacidades motoras en fases tempranas.
3- Tofersen: Aprobado recientemente para pacientes con mutación en el gen SOD1. Es una terapia génica con oligonucleótidos que reduce la producción de proteínas defectuosas.
4- Tratamientos sintomáticos complementarios: Incluyen relajantes musculares, analgésicos y reguladores de salivación. Estas opciones alivian molestias específicas derivadas de la enfermedad de ELA.
5- Ensayos clínicos en desarrollo: La investigación evalúa terapias con células madre y moduladores inmunes. Estas alternativas buscan detener la progresión patológica en el corto plazo.
Preguntas frecuentes (FAQ)
Resolver las inquietudes más habituales sobre esta patología neurodegenerativa ayuda a afrontar el diagnóstico con mayor serenidad. A continuación, respondemos las dudas de salud más frecuentes sobre el avance muscular, la esperanza de vida y las opciones terapéuticas disponibles:
¿La esclerosis lateral amiotrófica afecta las funciones cognitivas?
En aproximadamente el 80 % de los casos, la esclerosis lateral amiotrófica respeta intactas la memoria y las funciones intelectuales. Sin embargo, cerca del 15 al 20 % de los pacientes presenta alteraciones del comportamiento o demencia frontotemporal. En la gran mayoría de las personas, la capacidad cognitiva permanece preservada.
¿Cuál es la esperanza de vida promedio de un paciente con ELA?
La supervivencia promedio tras la confirmación diagnóstica oscila entre 3 y 5 años. No obstante, más del 20 % de cada paciente con ELA logra superar los cinco años de vida. Además, un 10 % logra sobrevivir más de una década gracias a los avances en soporte médico integral.
¿La esclerosis lateral amiotrófica produce dolor físico?
La esclerosis lateral amiotrófica no daña directamente las fibras nerviosas sensitivas encargadas de transmitir el dolor. Sin embargo, la inmovilidad prolongada, las posturas corporales fijas y los calambres involuntarios generan molestias secundarias. Estos malestares físicos se alivian eficazmente con fisioterapia, cambios posturales frecuentes y analgésicos adecuados.
¿Existe una cura para la enfermedad de ELA actualmente?
En el presente no existe una cura farmacológica capaz de revertir la enfermedad de ELA. Los tratamientos disponibles centran su objetivo en ralentizar el deterioro neurológico y mejorar el bienestar. Múltiples investigaciones de terapia génica y celular continúan desarrollándose activamente para hallar una cura definitiva.
¿Es la esclerosis lateral amiotrófica una enfermedad hereditaria?
La inmensa mayoría de los diagnósticos se presenta de forma esporádica en la población general. Únicamente entre el 5 y 10 % de los casos corresponde a variantes hereditarias familiares directas. En esas situaciones particulares, la prueba de ADN ayuda a detectar alteraciones genéticas específicas en la esclerosis lateral amiotrófica.
Conclusión
El conocimiento profundo sobre esta patología neuromuscular resulta indispensable para ofrecer una atención integral oportuna. Los continuos avances farmacológicos y tecnológicos abren ventanas de esperanza para ralentizar el deterioro. Un abordaje multidisciplinario interdisciplinar continuo eleva la calidad de vida de cada paciente con ELA de forma notable.
Afrontar este diagnóstico requiere la conjunción de empatía, apoyo familiar sólido y asistencia médica especializada. Aunque el desafío físico es innegable, la información científica precisa permite encarar el proceso con dignidad. Comprender a fondo la esclerosis lateral amiotrófica ayuda a transformar el cuidado en una experiencia verdaderamente humana.
Deja un comentario